文章中心
了解、体验、感悟、分享——汇聚平台使用教程与科研动态。
线粒体蛋白质稳态:连接2型糖尿病与肌少症的核心机制
原文:Mitochondrial Proteostasis Links Diabetes and Sarcopenia: Cross-Scale Convergence from Experimental Models to Human Multi-Omics.
期刊:Diabetes & metabolism journal(影响因子 8.5) | PubMed | PMC 全文(含 PDF)
2型糖尿病(T2DM)患者常比同龄非糖尿病人群更早、更快地出现骨骼肌质量与功能下降,即“糖尿病性肌少症”。过去,这一现象多被视为衰老的附带结果;但越来越多证据表明,慢性代谢应激——高血糖、胰岛素抵抗、脂毒性与慢性低度炎症——才是驱动肌肉衰退的关键机制。近期发表于 Diabetes & Metabolism Journal(影响因子 8.5)的一篇综述提出:骨骼肌“线粒体蛋白质稳态(mitochondrial proteostasis)”的崩溃,是糖尿病导致肌少症的核心枢纽。
研究背景:不只是“老了”,而是代谢应激在伤肌
临床上,肌少症可依据 EWGSOP2、AWGS 等共识以握力、肌肉量/质量及体能表现来评估;在亚洲 T2DM 人群中,确诊肌少症的患病率相当高。作者指出,糖尿病性肌少症不是偶然共病,而是持续代谢压力下的下游后果:肌肉力量、步速、四肢骨骼肌量等指标,都会在糖尿病环境中加速恶化。
核心发现:七大模块构成“质量控制网络”
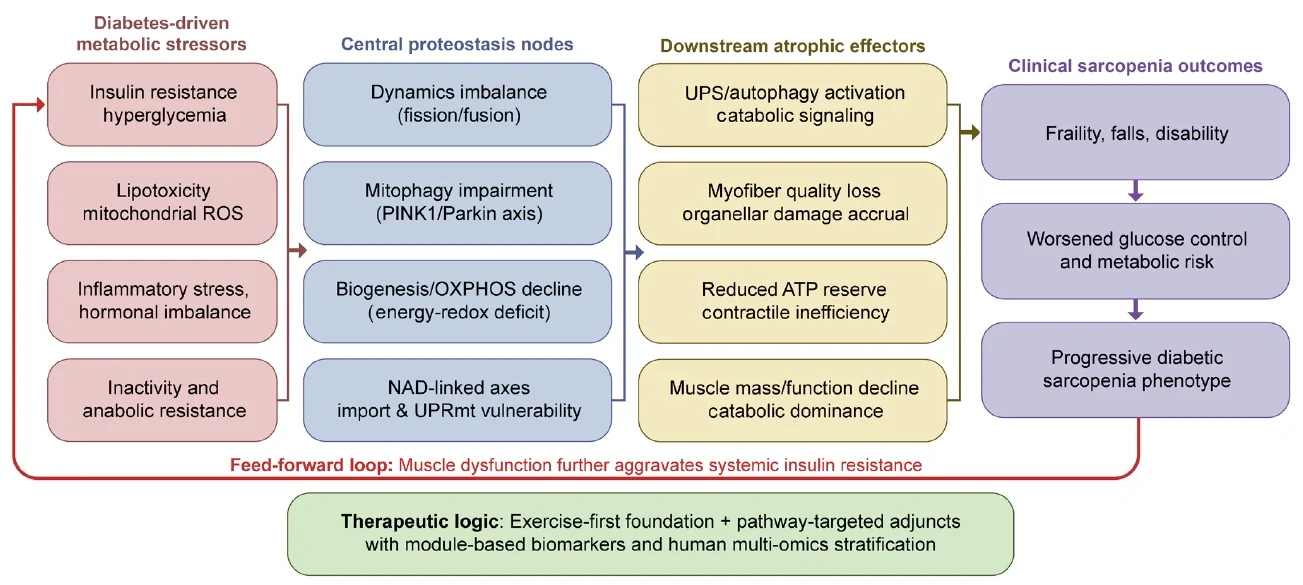
综述整合了基础实验、临床与多组学研究,围绕七个线粒体蛋白质稳态模块展开:线粒体动力学、线粒体自噬(mitophagy)、生物发生、氧化磷酸化(OXPHOS)、NAD+/SIRT 调控、蛋白质导入以及线粒体未折叠蛋白反应(UPRmt)。如图1所示,上游四大糖尿病应激源共同冲击这一网络,使线粒体从“适应性重塑”滑向“适应不良状态”:功能失调的线粒体堆积、活性氧持续产生、蛋白水解与萎缩信号被异常激活,最终导致肌纤维萎缩与收缩功能障碍。
更重要的是,这种关系是双向的:线粒体质量变差会加剧底物利用僵化、损害葡萄糖处置,从而强化全身胰岛素抵抗,形成“自我放大的前馈循环”。
方法亮点:用“证据密度图”看清研究空白
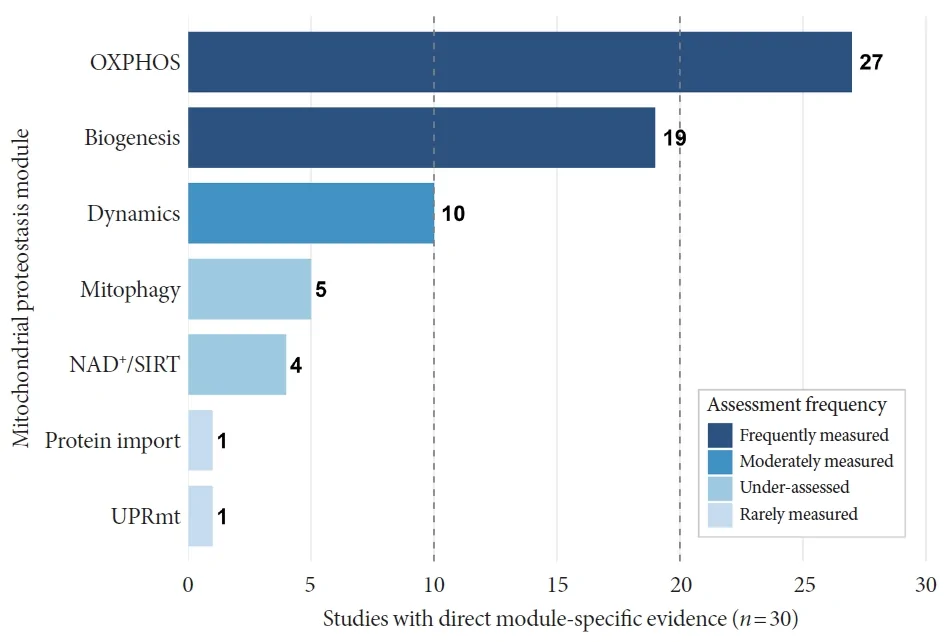
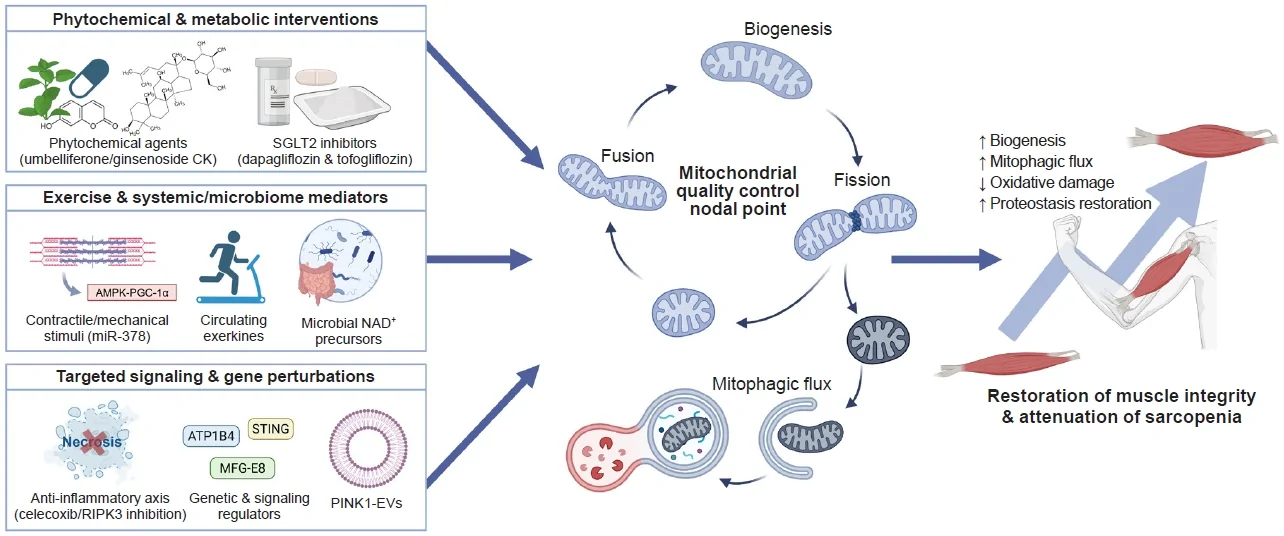
作者构建了一个直接证据密度图(图2),对 30 项合格原始研究按七个模块进行二元评分:只有在骨骼肌组织或肌肉模型中直接测量了某模块标志物、通路组分或功能实验,才计为“1”。结果显示,氧化磷酸化和线粒体生物发生的直接证据最密集;而动力学与线粒体自噬虽处于机制核心,却仍待更多实证。NAD+/SIRT 调控、蛋白质导入保真度和 UPRmt 则属于“上游但被低估”的信号。人类多组学数据进一步表明,问题出在“网络级失调”,而非单一缺陷(图3汇总了临床前干预证据)。
应用意义:运动是基石,辅助治疗需“按模块下药”
在转化层面,运动仍是改善线粒体质量控制的机制性基石。未来方向是针对患者特定的模块失效模式,使用 NAD+ 前体补充、线粒体自噬调节剂及新兴药物作为辅助手段。该框架为开发基于模块的生物标志物策略、实现糖尿病肌少症的精准干预提供了路线图。
关键图表
本文图片转载自 PMC 开放获取全文,仅供学习参考,请以原文为准。